








Как фармпроизводителям подготовиться к изменению основных требований правил GMP

Какие поправки вносятся
В середине 2025 года на сайте Европейской комиссии появились проекты обновленной главы 4 GMP (Документация), приложения 11 (Компьютеризированные системы) и принципиально новый проект приложения 22 (Искусственный интеллект). Большинство изменений уточняют уже действующие требования, усиливают роль руководства и риск-ориентированного подхода на протяжении всего жизненного цикла, а также ужесточают требования к документообороту при цифровизации процессов в фармотрасли, пояснила корпоративный директор по качеству компании «Биннофарм Групп» Наала Гривапш.
Приложение 22, регулирующее применение ИИ в фармпроизводстве, она называет важным шагом: ИИ уже стал эффективным инструментом решения задач, которые невозможно выполнять с сопоставимой точностью и в таком объеме силами человека. «Биннофарм Групп» начала применять такие решения в 2023 году.
«Мы внедрили машинное зрение на базе ИИ в производстве и прошли сложный путь от идеи до реализации, — сообщила Наала Гривапш. — Тогда для отрасли это было совершенно новым решением. Опыт показал, что внедрение технологии требует серьезной подготовки и ресурсов, но позволяет существенно усилить контроль качества. Для фармпредприятия важно понимать, на каких данных обучалась модель, насколько достоверны результаты. В нашей отрасли внедрение инноваций должно сопровождаться доказательством их надежности и безопасности, однако вся ответственность остается на человеке».
Искусственный интеллект в фармацевтике пока остается сложной темой, особенно в части валидации, согласен генеральный директор SIPE Consulting Юрий Сандлер. Сегодня в рамках GMP допускаются ИИ-модели, которые работают как помощники сотрудника, но полностью автономное принятие решений искусственным интеллектом в фармпроизводстве и фармаконадзоре пока не допускается, уточнил эксперт в ходе вебинара ФармПРО «Новые требования GMP: подготовка производства к 2027 году».
Инструментарий искусственного интеллекта пока целесообразно вынести за рамки, рассказал «ФВ» технический директор PQE CIS (российское подразделение международной компании, специализирующейся на консалтинге в сфере GxP) Александр Белинский. Что касается разделов о документации и компьютеризированных системах, их, по его мнению, имеет смысл рассматривать совместно, в том числе по причине того, что на текущем этапе развития отрасли GxP-документация и компьютеризированные системы практически синонимичны.
Редкая фармацевтическая производственная компания, испытательный центр или дистрибьютор не имеют цифрового сегмента в GxP-документации, продолжил Александр Белинский. Для производств и дистрибьюторов часто это системы класса ERP (как минимум, в разрезе управления статусами сырья, материалов и/или готовой продукции), для лабораторий – либо отдельные программные решения (CDS), либо общее решение класса LIMS (с интеграцией отдельных единиц лабораторного оборудования или без таковой). Но в новом проекте главы 4 пункта 4.70 (в разделе о применении электронных подписей) сказано: если запись существует в электронном виде, то и подписываться она должна электронной подписью, а использование гибридных систем следует избегать, констатировал эксперт. Исключения проектом допускаются (отдельный раздел посвящен гибридным системам), но тренд очевиден, подчеркнул Александр Белинский.
Карты обновляемых главы 4 (Документация) и приложения 11 (Компьютеризированные системы)
Глава 4. Документация (Chapter 4: Documentation) |
Приложение 11. Компьютеризированные системы (Annex 11: Computerised Systems) |
Принцип (Principle) |
1. Область применения (Scope) |
Системы управления данными (Data governance systems) |
2. Принципы (Principles) |
Управление рисками (Risk management) |
3. Фармацевтическая система качества (Pharmaceutical Quality System) |
Общие требования к документации (General requirements for documentation) |
4. Управление рисками (Risk Management) |
Мастер-документы (Master Documents) |
5. Персонал и обучение (Personnel and Training) |
Создание и контроль документации (Generation and Control of Documentation) |
6. Требования к системе (System Requirements) |
Надлежащая практика документирования (Good documentation practice) |
7. Управление поставщиками и услугами (Supplier and Service Management) |
Подписи в документации, значимой для GMP (Signatures in GMP relevant documentation) |
8. Сигнализации (Alarms) |
Хранение документов (Retention of documents) |
9. Квалификация и валидация (Qualification and Validation) |
Целостность данных в документации (Data Integrity in documentation) |
10. Обращение с данными (Handling of Data) |
Гибридные системы (Hybrid Systems) |
11. Управление идентификацией и доступом (Identity and Access Management) |
Глоссарий (Glossary) |
12. Контрольный след (Audit Trails) |
13. Электронные подписи (Electronic Signatures) |
|
14. Периодический обзор (Periodic Review) |
|
15. Безопасность (Security) |
|
16. Резервное копирование (Backup) |
|
17. Архивирование (Archiving) |
|
Глоссарий (Glossary) |
Инфографика: Александр Белинский.
Документы стали гораздо более детальными, отметил эксперт. Без построения карт бизнес-процессов и диаграмм потоков данных , по его мнению, практически нереалистично выполнить явно сформулированные требования в проектах.
Что делать уже сейчас
Статус документов пока еще проектный, но базовые подходы вряд ли принципиально изменятся, убежден Александр Белинский.
«Требования к системе управления данными становятся более формальными, значит, неизбежно потребуются инструменты бизнес-анализа и моделирования бизнес-процессов, — акцентировал внимание эксперт. — Это особенно актуально, потому что все больше процессов выполняется в компьютеризированных системах — часто уже на этапе составления требований (URS). URS — это User Requirements Specification, или спецификация требований пользователя. Это документ, в котором описано, что система, оборудование или программа должны уметь делать с точки зрения пользователя — до их разработки или внедрения».
Важно, чтобы модели бизнес-процессов были сквозными: охватывали процесс целиком, даже если часть шагов идет в цифровой системе, часть на бумаге, а часть — и так, и так. Такой подход также поможет определить приоритеты цифровой трансформации, заявил эксперт.
«Когда все процессы видны целиком, легче находить риски и «узкие места», чем когда они описаны отдельными текстами в разных документах», — подытожил Александр Белинский.
Всем производителям стоит ознакомиться с проектом новых глав правил GMP ЕС, порекомендовал Юрий Сандлер. По его словам, требования к функциональности систем, описанные в них, вступят в силу в Европе в следующем году, а в России, «предположим, с 2028 года».
«Если вы рассматриваете покупку новых систем, особенно приборов и производственного оборудования, с которыми они часто поставляются, важно понимать: выбранное сейчас решение будет иметь существенные последствия через несколько лет, когда эти требования станут обязательными. Поэтому лучше заранее разобраться, какие требования будут предъявляться к системам, и уже на этапе выбора ориентироваться на решения, которые будут соответствовать нормативным требованиям через 2–3 года, а возможно, и через 5–10 лет», — прокомментировал свою рекомендацию эксперт.
Аналогичные напутствия на GMP-конференции дал заместитель начальника управления надлежащей производственной практики «Госфармнадзора» Белоруссии Павел Карпов.
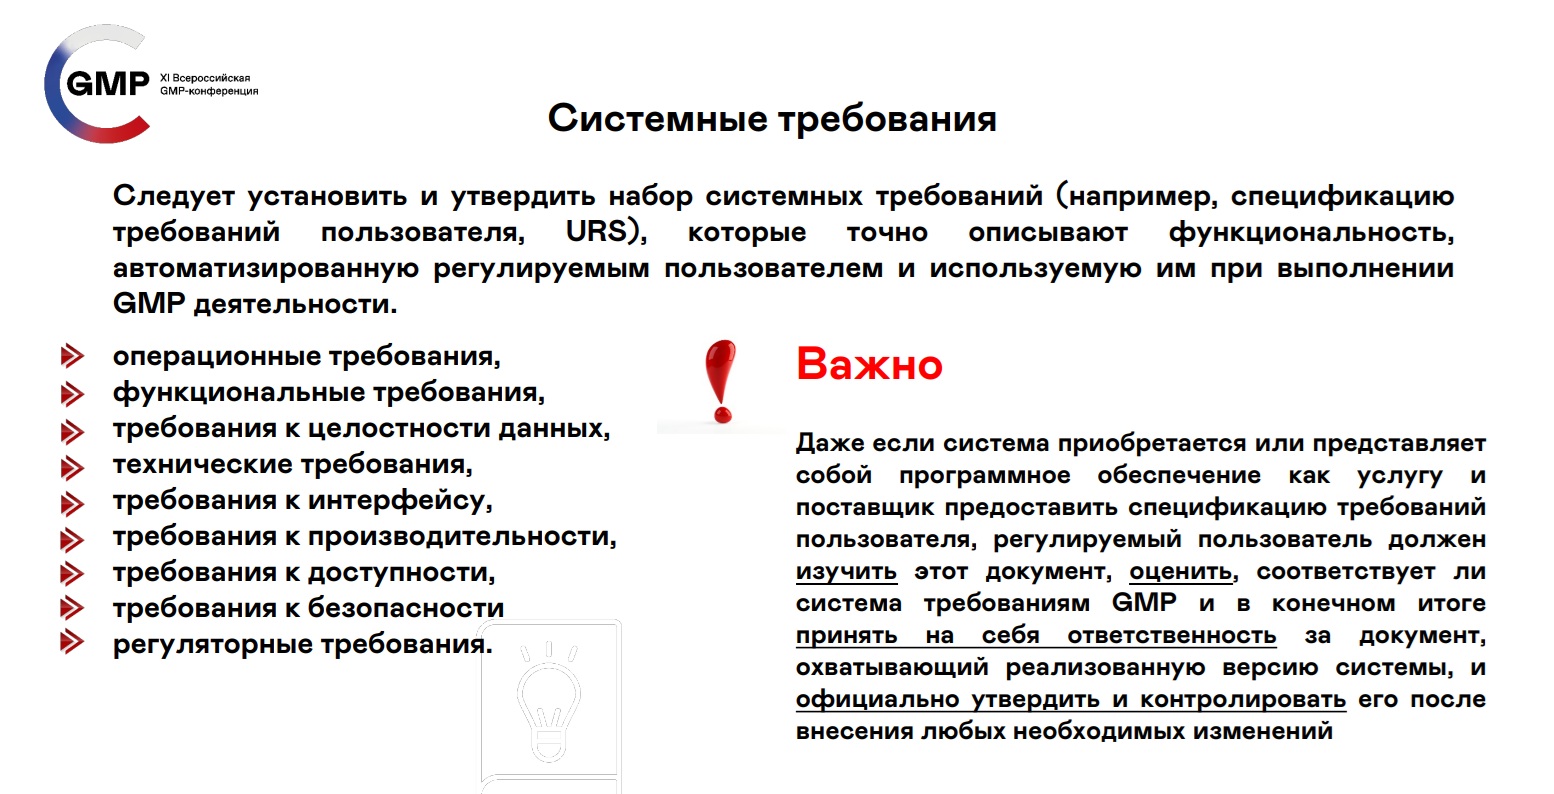
Слайд из презентации Павла Карпова.
Хотя пересмотр глав только планируется, не стоит ждать вступления в силу финальных версий документов, начинать работу следует уже сейчас, поддержала коллег уполномоченное лицо по качеству компании «Полисан» Мария Тимченко в своем выступлении на вебинаре ФармПРО.
«Такой подход к работе с приложением 1 к Правилам GMP позволил заранее установить наши слабые места и начать планомерно их исправлять и готовиться к грядущим переменам», — поделилась опытом эксперт.
В компании «Биннофарм Групп» полагают, что целесообразно предусмотреть переходный период, поскольку выполнение новых требований может потребовать значительных ресурсов, в том числе для оценки текущих систем, дальнейшей модернизации инфраструктуры, а также переориентации персонала, уточнила Наала Гривапш.
|
Изменения правил GMP ЕАЭС находятся на этапе подготовки экспертной группой, сообщил «ФВ» начальник отдела координации работ в сфере обращения лекарственных средств и медицинских изделий Департамента технического регулирования и аккредитации Евразийской экономической комиссии Дмитрий Рождественский. По его словам, они будут подготовлены в срок, когда экспертная группа проработает весь текст проекта. Общественности тексты проектов будут представлены в рамках рассмотрения на заседаниях рабочей группы по формированию общих подходов к регулированию обращения лекарственных средств в рамках Евразийского экономического союза и в последующем — в рамках общественного обсуждения на правовом портале комиссии. |


Нет комментариев
Комментариев: 0